Microsoft Research fait progresser MatterSim pour la simulation et la conception de matériaux
Validation expérimentale, inférence accélérée et nouveau modèle multi-tâches : MatterSim franchit plusieurs étapes clés en science des matériaux.

Traduit et résumé par IA à partir de l'article de Microsoft Research ↗ · Comment Fellow travaille
Développement
· Généré par IA↓ LIRE LE DÉVELOPPEMENT · 3 MIN← MASQUER LE DÉVELOPPEMENT
La science des matériaux computationnelle franchit un cap avec les dernières avancées autour de MatterSim, le modèle de potentiel interatomique universel développé par Microsoft Research AI for Science. Trois axes distincts structurent cette mise à jour : une validation expérimentale d'une prédiction antérieure, une accélération substantielle de l'inférence, et le lancement d'un nouveau foundation model multi-tâches.
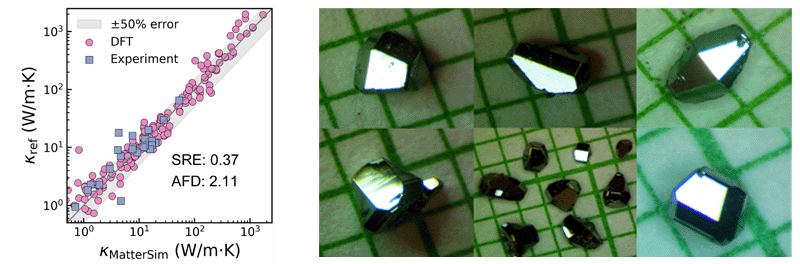
La validation expérimentale constitue l'aboutissement d'un cycle complet allant du screening computationnel à la synthèse physique. MatterSim-v1 avait préalablement été utilisé pour cribler plus de 240 000 matériaux candidats à haute conductivité thermique — un volume qui dépasse de plusieurs ordres de grandeur ce que permettraient les simulations ab initio classiques. Parmi les candidats identifiés, le phosphure de tantale tétragonal (TaP) a été retenu. Synthétisé à l'Université du Texas à Dallas et caractérisé à l'Université de l'Illinois à Urbana-Champaign, le matériau affiche une conductivité thermique mesurée de 152 W/m/K, valeur proche de celle du silicium. Si TaP avait déjà été synthétisé par le passé, ses propriétés en tant que conducteur thermique n'avaient jamais été explorées. Cette démonstration valide la capacité de MatterSim à orienter la découverte expérimentale, tout en illustrant les limites inhérentes à toute prédiction à grande échelle : la sélection finale repose sur un compromis entre précision et débit de calcul.
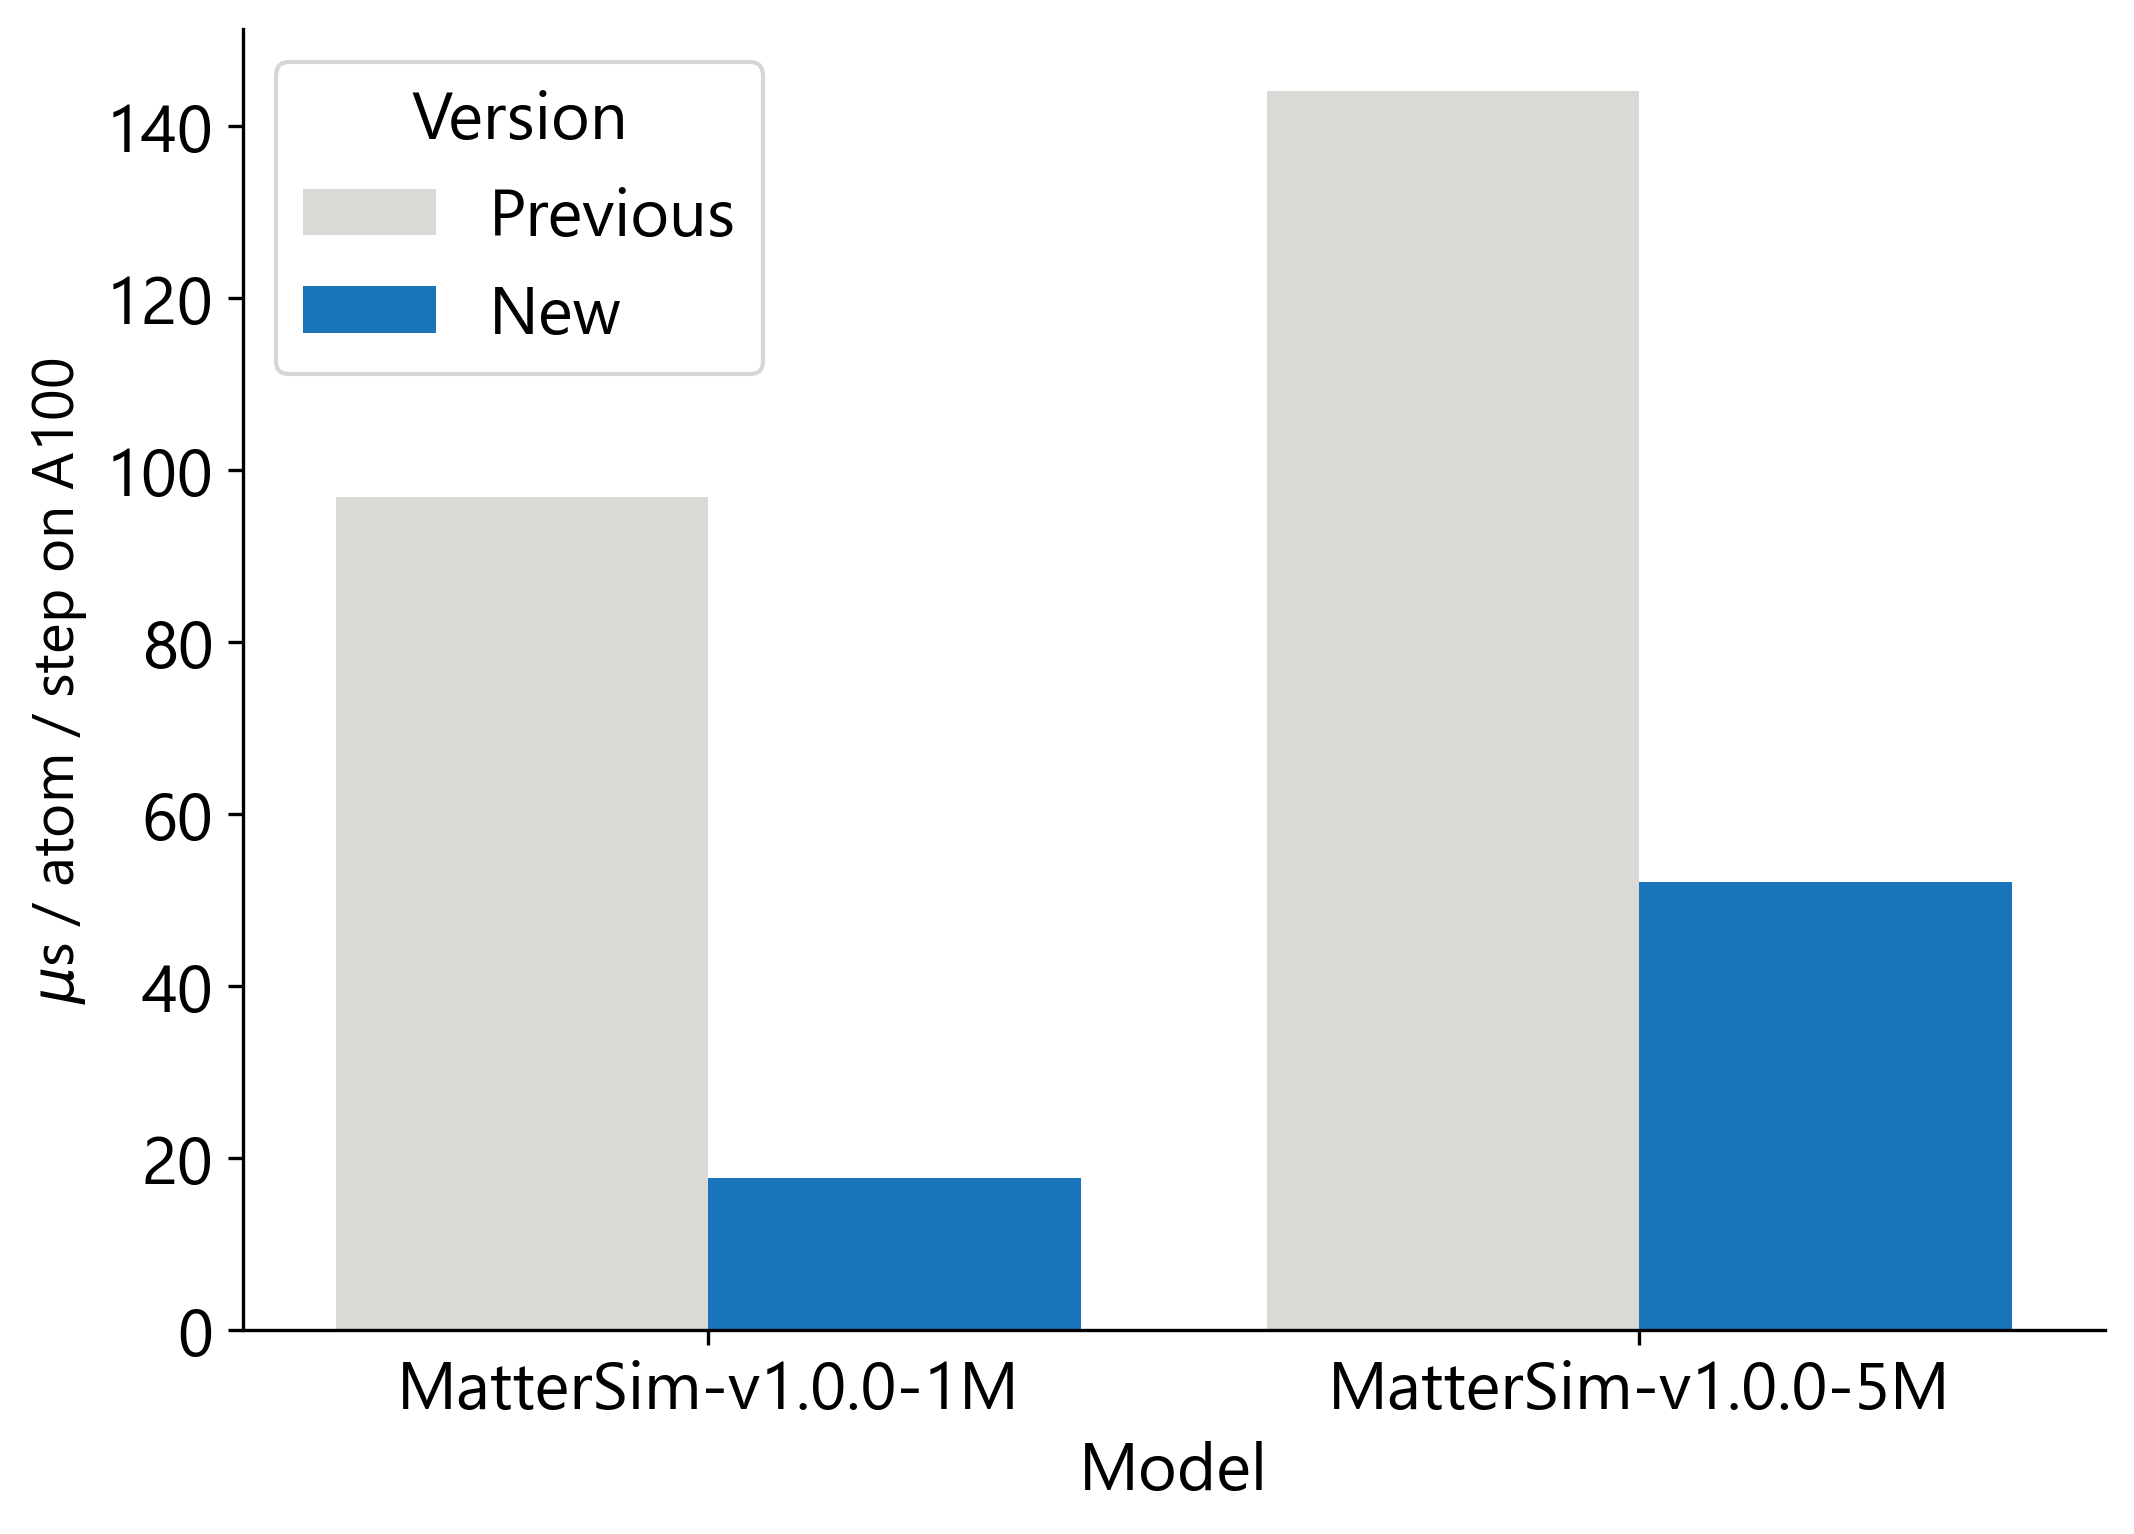
Sur le plan des performances, Microsoft Research annonce plusieurs optimisations open-source de MatterSim-v1. La combinaison d'une construction de graphes accélérée, d'une compilation ahead-of-time et d'une réduction des conversions entre représentations atomiques aboutit à un gain de 3× pour la variante à 5 millions de paramètres (MatterSim-v1.0.0-5M) et de 5× pour la variante à 1 million de paramètres (MatterSim-v1.0.0-1M). Par ailleurs, l'intégration au logiciel LAMMPS — référence dans la communauté de simulation moléculaire — permet désormais de distribuer les calculs sur plusieurs GPU, rendant les simulations à grande échelle accessibles dans des workflows existants sans reconfiguration majeure.
Le volet le plus ambitieux reste le lancement de MatterSim-MT, un foundation model multi-tâches pré-entraîné sur plus de 35 millions de structures labellisées par des calculs de premiers principes, couvrant 89 éléments, des températures jusqu'à 5 000 K et des pressions jusqu'à 1 000 GPa. Là où MatterSim-v1 se limitait aux surfaces d'énergie potentielle (énergie, forces, contraintes), MatterSim-MT prédit également les charges de Bader, les moments magnétiques, les charges effectives de Born et les matrices diélectriques. Ce spectre élargi ouvre la voie à des simulations de phénomènes physiques complexes inaccessibles aux modèles de potentiel seuls.
Trois études de cas illustrent ces capacités. En spectroscopie vibrationnelle, MatterSim-MT reproduit le splitting LO-TO du carbure de silicium 3c sous pression extrême avec un écart de seulement 0,06 THz par rapport aux calculs ab initio. Pour la commutation ferroélectrique, le modèle simule le retournement de polarisation du BaTiO₃ sous champ électrique, avec une courbe d'hystérésis correcte bien que la polarisation spontanée prédite (38 μC/cm²) reste supérieure à la valeur expérimentale (26 μC/cm²), divergence attribuée au sous-liage connu des calculs DFT sous-jacents. Enfin, pour le redox électrochimique, MatterSim-MT reproduit la transition redox cationique-anionique dans Li₁.₂₋ₓMn₀.₈O₂ lors de la charge d'une batterie, incluant la formation de dimères O₂ associée à la dégradation du réseau cristallin — et ce sans entraînement spécifique sur des matériaux de batteries.
MatterSim-MT est décrit comme scalable avec les données et les paramètres, compatible avec du fine-tuning vers des niveaux de théorie supérieurs, et extensible à de nouveaux systèmes via active learning. Ces caractéristiques positionnent le modèle comme une infrastructure généraliste pour la caractérisation in silico, au-delà des cas d'usage actuellement démontrés. Des questions demeurent ouvertes, notamment sur la robustesse des prédictions de propriétés électroniques dans des régimes hors distribution, et sur les conditions de transférabilité vers des matériaux désordonnés ou multicomposants complexes.
Une question sur cet article ?
Fellow répond à partir de ce qu'il a publié et cite chaque source. Réponses rédigées par une IA.
À lire aussi
- Simuler l'apprentissage des élèves pour améliorer le tutorat par IAMicrosoft · 12 octobre 2026
- Agent Lightning v1.0 : un framework RL agentique léger de 3 500 lignes pour entraîner des agents avec leurs harnais réelsMicrosoft · 7 octobre 2026
- Prévoir les risques météo spatiale sur les réseaux électriques grâce au machine learningMicrosoft · 30 septembre 2026
- Flint : un langage de visualisation conçu pour l'ère de l'IAMicrosoft · 8 juillet 2026
- Echoverse : des environnements profonds et évolutifs pour entraîner les agents informatiquesMicrosoft · 30 juillet 2026
- SocialReasoning-Bench : mesurer si les agents IA agissent dans l'intérêt de l'utilisateurMicrosoft · 11 mai 2026